콜롬비아 INVIMA 의료기기 등록, 한국 제조사가 BR·멕시코 다음으로 고려해야 하는 이유
콜롬비아는 의료기기의 80% 이상을 수입에 의존하며, INVIMA는 EU 분류 체계를 그대로 사용한다. 한국 의료기기 제조사의 INVIMA 등록 전략, 법정대리인 선정, 기술문서 요건을 정리했다.

콜롬비아는 LATAM에서 가장 접근성이 좋은 의료기기 시장이다
콜롬비아 의료기기 시장은 2025년 기준 약 15억 8,000만 달러, 연평균 성장률(CAGR) 5.8%로 2032년까지 23억 4,000만 달러에 이를 전망이다. IVD 시장은 약 2억 9,000만 달러, CAGR 4.3%다. 인구 5,200만 명, 의료기기 수입 의존도 80% 이상인 콜롬비아는 외국 제조사에게 구조적으로 유리한 시장이다.
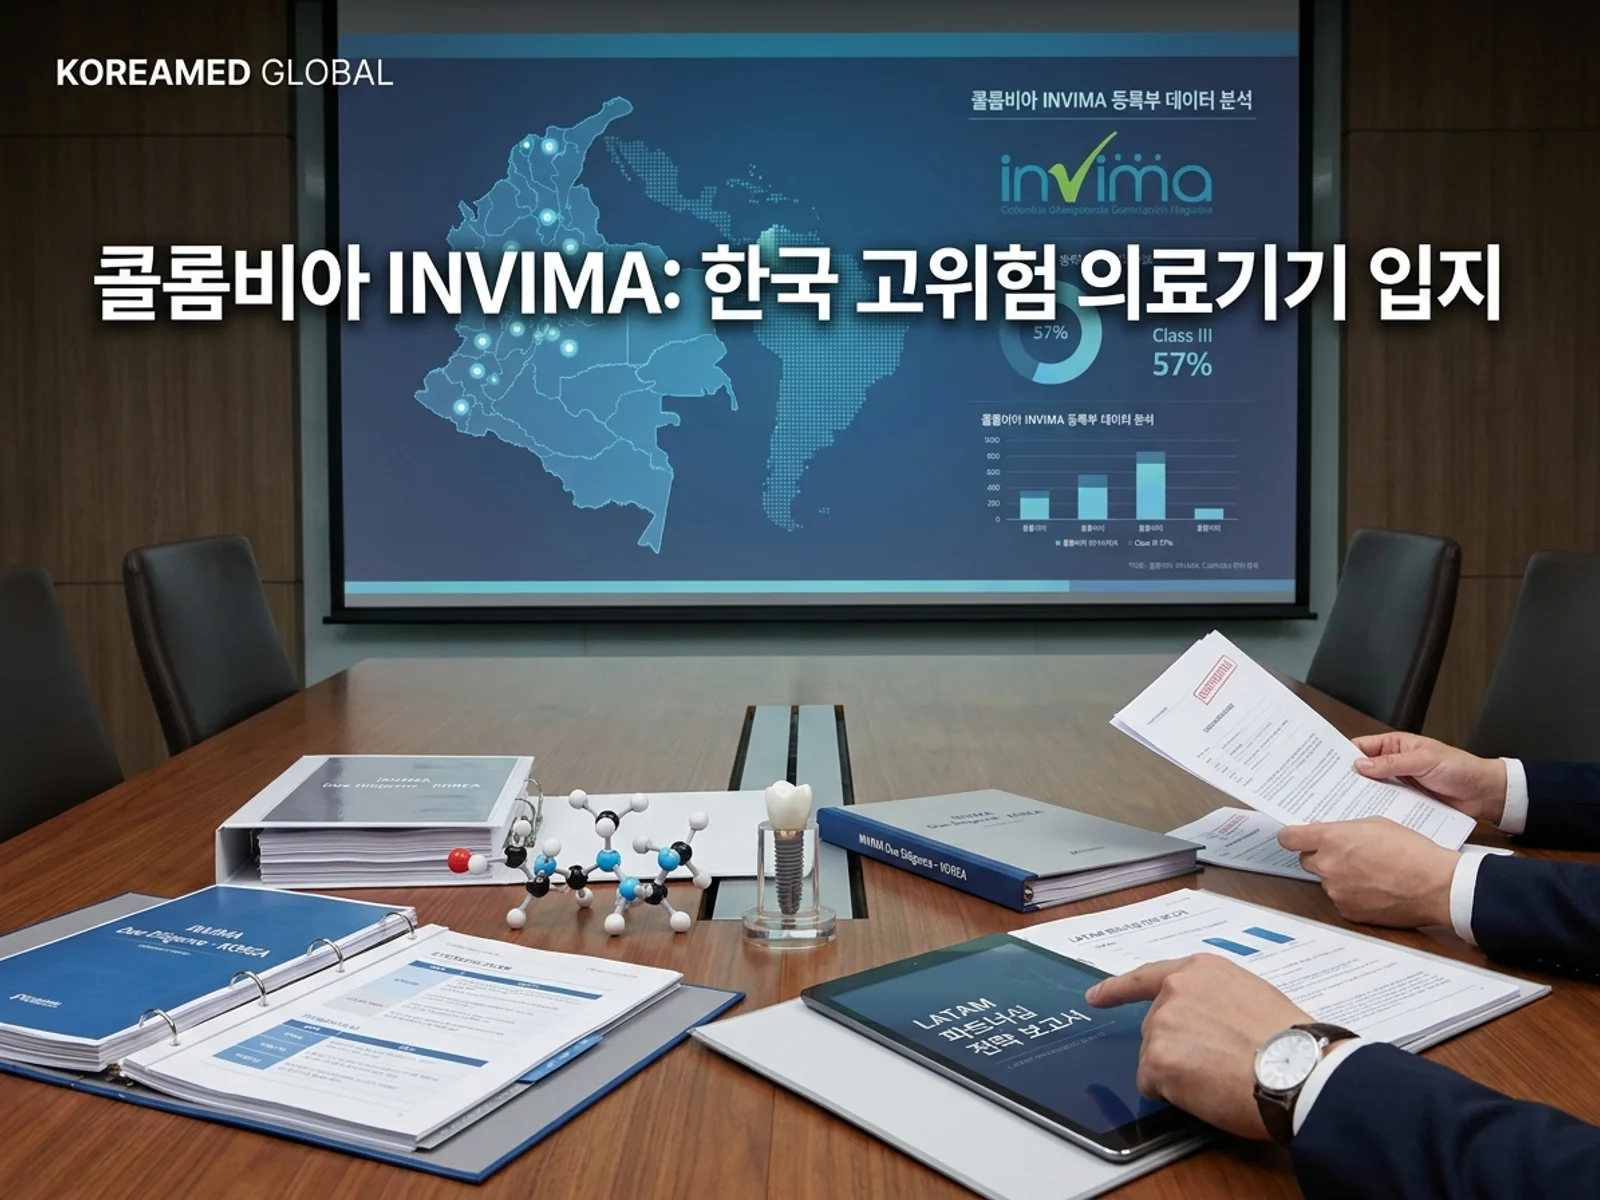
더 중요한 것은 규제 체계의 접근성이다. 콜롬비아 INVIMA(Instituto Nacional de Vigilancia de Medicamentos y Alimentos)는 EU MDR과 거의 동일한 **4등급 위험 분류(Class I, IIa, IIb, III)**를 사용하며, Class I과 IIa는 **자동 승인(uncontrolled pathway)**으로 24일 만에 등록된다. Class IIb·III도 36개월이면 심사가 완료된다. BR·멕시코 등록을 이미 마친 한국 제조사에게 콜롬비아는 세 번째 LATAM 시장으로 최적이다.
INVIMA 등록 체계 개요
근거 법령
의료기기: Decree 4725/2005
IVD: Decree 3770/2004
UDI 의무: Resolution 1405/2022
분류와 등록 경로
| 분류 | 등록 경로 | 심사 기간 | 등록 유효기간 | 등록비(USD) |
|---|---|---|---|---|
| Class I | Uncontrolled (자동 승인) | 2~4일 | 10년 | ~750 |
| Class IIa | Uncontrolled (자동 승인) | 2~4일 | 10년 | ~750 |
| Class IIb | Controlled (기술 심사) | 3~6개월 (최대 8개월) | 10년 | ~850 |
| Class III | Controlled (기술 심사) | 3~6개월 (최대 8개월) | 10년 | ~850 |
| IVD Class I/II | Uncontrolled | 2~4일 | 10년 | |
| IVD Class III | Controlled | 4~6개월 (+전문위원회 4개월) | 5년 | ~645 |
분류의 EU MDR과의 유사성
콜롬비아 분류 체계는 EU MDR의 분류 규칙을 기반으로 하므로, 한국 제조사가 이미 CE MDR 분류를 마친 기기라면 콜롬비아 분류를 거의 그대로 적용할 수 있다. 분류 결과가 다를 경우, INVIMA에 분류 재검토를 요청할 수 있다.
한국 제조사 등록 프로세스
Step 1: 기기 분류 확인
CE MDR 또는 FDA 분류 결과를 기반으로 콜롬비아 분류를 확정한다. EU MDR 분류가 이미 완료된 기기라면 추가 작업이 최소화된다.
Step 2: 법정대리인(Legal Representative) 선정
외국 제조사는 콜롬비아에 거주하는 법정대리인(Representante Legal) 선정이 의무다(Decree 4725/2005). 법정대리인은:
INVIMA와의 모든 규제 소통 담당
등록 신청, 서신, 사후관리 의무 대행
콜롬비아 내 물리적 주소 보유
면허를 가진 변호사 자격 필요한 경우도 있음
법정대리인 선정 시 주의점:
| 확인 항목 | 이유 |
|---|---|
| 동시에 몇 개 제조사를 대리하는가? | 리소스 분산 가능성 |
| 사후관리(PMS) 경험 있는가? | INVIMA 사후관리 요건이 강화되고 있음 |
| 한국어 또는 영어 소통 가능한가? | 의사소통 지연 방지 |
| 등록 이전(license transfer) 경험 있는가? | 향후 파트너 변경 시 필요 |
Step 3: 수입업체(Importer) CCAA 확보
등록 신청 전, **CCAA(Certificado de Capacidad de Almacenamiento y Acondicionamiento)**를 보유한 콜롬비아 수입업체를 지정해야 한다. CCAA는 의료기기 수입·유통에 필요한 보관 및 취급 능력 인증이다.
중요: 등록 승인 후 3년 이내에 실제 수입이 이루어지지 않으면 INVIMA가 등록을 취소할 수 있다. 수입업체 선정은 등록 전에 실제 유통 계획과 함께 결정해야 한다.
Step 4: 기술문서(Technical Dossier) 준비
모든 문서는 스페인어로 제출해야 한다. 필수 문서:
| 문서 | 비고 | 한국 제조사가 주의할 점 |
|---|---|---|
| 법정대리인 위임장 | 필수 | 위임 범위를 명확히 정의 |
| 자유판매증명서(CFS/CFG) | 원산국 또는 인정 참조 시장 발급 | 한국 MFDS 발급 CFS 또는 FDA CFG 사용 가능. 인정 시장: 호주, 캐나다, 일본, EU, 미국 |
| ISO 13485 인증서 | QMS 증명 | 한국 제조사의 ISO 13485 인증서 |
| 기기 설명 및 이력 | 제품 설명, 구성, 성능 특성 | CE MDR 또는 FDA 제출용 기술문서 재활용 가능 |
| 위험 평가 | ISO 14971 기반 | 기존 risk management 파일 활용 |
| 설계 및 제조 정보 | Class IIb·III에 필요 | EU MDR 기술문서의 설계·제조 섹션 활용 |
| 시험 보고서 | Class IIa, IIb, III에 필요 | 한국 시험기관 결과 승인 가능. 번역 필요 |
| 임상 데이터 | Class III에 필요 | CE MDR 임상평가보고서(CER) 활용 가능 |
| 라벨링 및 사용지침서(IFU) | 스페인어 필수 | 한국어→스페인어 번역 품질 주의 |
| UDI-DI 정보 | Resolution 1405/2022 의무 | 2026년 2월부터 Class IIa, Class I, IVD Class I도 UDI-DI 등록 의무화 |
Step 5: 신청 및 승인
Uncontrolled(Class I, IIa): 서류 제출 후 2~4일 내 자동 승인. Controlled(Class IIb, III): 기술 심사 진행, 보완 요청에 대응.
기존 CE/FDA 승인의 활용 전략
한국 제조사가 CE MDR 또는 FDA 승인을 이미 보유한 경우, 콜롬비아 등록은 기존 제출 문서의 상당 부분을 재활용할 수 있다:
| 기존 승인 | 재활용 가능한 문서 | 추가 필요 작업 |
|---|---|---|
| CE MDR CE 인증 | 분류 결과, 기술문서, CER, risk management file, 라벨링 구조 | 스페인어 번역, 콜롬비아 법정대리인 위임장, CFS/CFG |
| FDA 510(k)/De Novo | 510(k) summary, 시험 보고서, 라벨링, design control 문서 | 스페인어 번역, EU 분류 대응, risk analysis 보완 |
| ISO 13485 인증 | QMS 인증서 | 없음 |
인정 참조 시장(호주, 캐나다, 일본, EU, 미국) 중 하나에서 시판 승인을 받은 기기는, 그 승인을 근거로 심사가 간소화되는 경향이 있다.
UDI 의무(Resolution 1405/2022) 대응
콜롬비아는 2022년 Resolution 1405를 통해 UDI-DI 의무를 도입했다. 등록권자는 INVIMA 웹 플랫폼에 시맨틱 보고서(semantic report)를 제출해야 한다.
| 분류 | 준비 기한 |
|---|---|
| Class IIb, III, IVD Class III | 이미 시행 중 |
| Class IIa, Class I, IVD Class I | 2026년 2월 8일부터 시행 중 |
한국 제조사가 EU MDR 또는 FDA UDI 시스템에 이미 등록한 경우, 동일한 UDI-DI 코드를 콜롬비아에서도 사용할 수 있다. 다만 INVIMA 플랫폼에 별도 등록이 필요하다.
비용 예산
공개 가격 벤치마크: Pure Global은 콜롬비아 Representative 공개가를 낮은 위험군 MD/IVD 1개 등록 기준 연 $2,000, 높은 위험군 등록 연 $3,000에서 시작한다고 제시한다. INVIMA 정부 수수료는 별도이며, 가격표 기준 의료기기 신청료는 COP 3,898,330-4,412,400, IVD 신청료는 COP 2,570,590-3,427,327 범위다. 한국 제조사는 법정대리인 비용과 INVIMA pass-through fee를 분리해서 예산화해야 한다. Pure Global pricing
| 항목 | 예상 비용(USD) | 비고 |
|---|---|---|
| INVIMA 등록비(Class I/IIa) | ~750 | 건당 |
| INVIMA 등록비(Class IIb/III) | ~850 | 건당. 최대 15개 제품 포함 가능 |
| 법정대리인 연간 수수료 | 2,000~5,000 | 제조사당 |
| CCAA 수입업체 수수료 | 협의 | 제품군 및 물량에 따라 |
| 스페인어 번역 | 2,000~8,000 | 문서 분량에 따라 |
| CFS/CFG 발급 | 200~500 | 발급 기관에 따라 |
사후관리 요건 준수
INVIMA는 등록 후 사후관리 의무를 강화하고 있다. 비준수 시 등록 정지·취소, 수입 제한, 벌금(최대 약 320만 달러)이 부과될 수 있다.
| 의무 | 내용 | 한국 제조사 대응 |
|---|---|---|
| 불량사례 보고 | 심각한 불량사건 보고 | 법정대리인을 통한 보고 체계 구축 |
| 정기 보고 | 제품 판매 및 유통 보고 | 수입업체와의 정보 공유 체계 |
| 등록 갱신 | 10년(Class I~IIb)/5년(Class III) | 만료 3~6개월 전 갱신 신청 |
| 라벨링 변경 | 제품 변경 시 라벨링 수정 보고 | 스페인어 라벨링 변경 관리 체계 |
한국 제조사를 위한 시장 진출 전략
단계적 진출 접근
한국 제조사가 콜롬비아 시장에 진출할 때 추천하는 순서:
| 순서 | 전략 | 이유 |
|---|---|---|
| 1 | Class I·IIa 기기 먼저 등록 | 자동 승인으로 2~4일 내 시장 진입. 매출 발생 후 고위험 기기 등록 투자 확보 |
| 2 | Class IIb·III 기기 등록 진행 | Class I·IIa 매출을 바탕으로 수입업체 파트너십 강화, 현지 시장 이해도 향상 후 고위험 기기 등록 |
| 3 | 공공조달 시장 접근 | 등록 완료 후 공공조달(tender) 참여. 콜롬비아 보건시스템은 기여형(사립보험)과 보조형(공공보험)으로 구성되어 폭넓은 수요 존재 |
BR·멕시코와의 시너지
한국 제조사가 이미 BR(ANVISA)이나 멕시코(COFEPRIS) 등록을 마친 경우:
기술문서 재활용: INVIMA는 EU 분류 체계를 사용하므로, COFEPRIS 등록에 사용한 기술문서보다 CE MDR 기술문서가 더 직접적으로 재활용 가능
수입업체 네트워크: LATAM 지역 공통 유통업체를 통해 콜롬비아 법인 또는 파트너 발굴 가능
UDI 시스템: FDA 또는 EU Eudamed에 등록된 UDI-DI를 콜롬비아에서도 활용
위험 요인
| 위험 | 대응 |
|---|---|
| 보건개혁 불확실성 | 2025년 보건개혁 법령으로 시장 불확실성 존재. 규제 변경 모니터링 필요 |
| Decree 4725 개정 예정 | INVIMA가 2026년 3월 IMDRF에서 신규 법령 초안 발표. ISO 13485 정식 GMP 표준 채택, EU MDR/IVDR 요소 도입, 맞춤형 의료기기 신설 예정 |
| 스페인어 번역 품질 | 기술문서, IFU 번역 품질이 심사에 직결. 전문 번역업체 사용 |
| 3년 내 수입 의무 | 등록 후 3년 이내 실제 수입 필요. 유통 파트너와 사전 합의 |
| 벌금 리스크 | 사후관리 의무 위반 시 최대 약 320만 달러 벌금. 법정대리인과 명확한 역할 분담 |
다음 90일 실행 순서
| 기간 | 실행 항목 |
|---|---|
| 1~14일 | 포트폴리오 중 콜롬비아 진출 대상 기기 선정. CE MDR 분류 결과 확인 |
| 15~30일 | 법정대리인 후보 조사 및 선정. CCAA 보유 수입업체 탐색 |
| 31~60일 | 기술문서 스페인어 번역 착수. CFS/CFG 발급 신청 |
| 61~90일 | INVIMA 등록 신청 제출. Class I·IIa의 경우 2~4일 내 승인 예상 |