무균 충전(sterile fill-finish) PPQ 준비 체크리스트: FDA PAI·EU GMP 실사 전에 끝내야 할 것
한국 바이오의약품 제조사가 무균 충전 공정의 PPQ(Process Performance Qualification)를 실행하기 전에 확인해야 할 설비 검증, 환경 모니터링, 배치 기록, APS(media fill) 계획, 데이터 무결성 요건을 체크리스트로 정리한다. FDA 2011 Process Validation 가이던스와 EU GMP Annex 1(2022개정) 기준을 함께 반영했다.

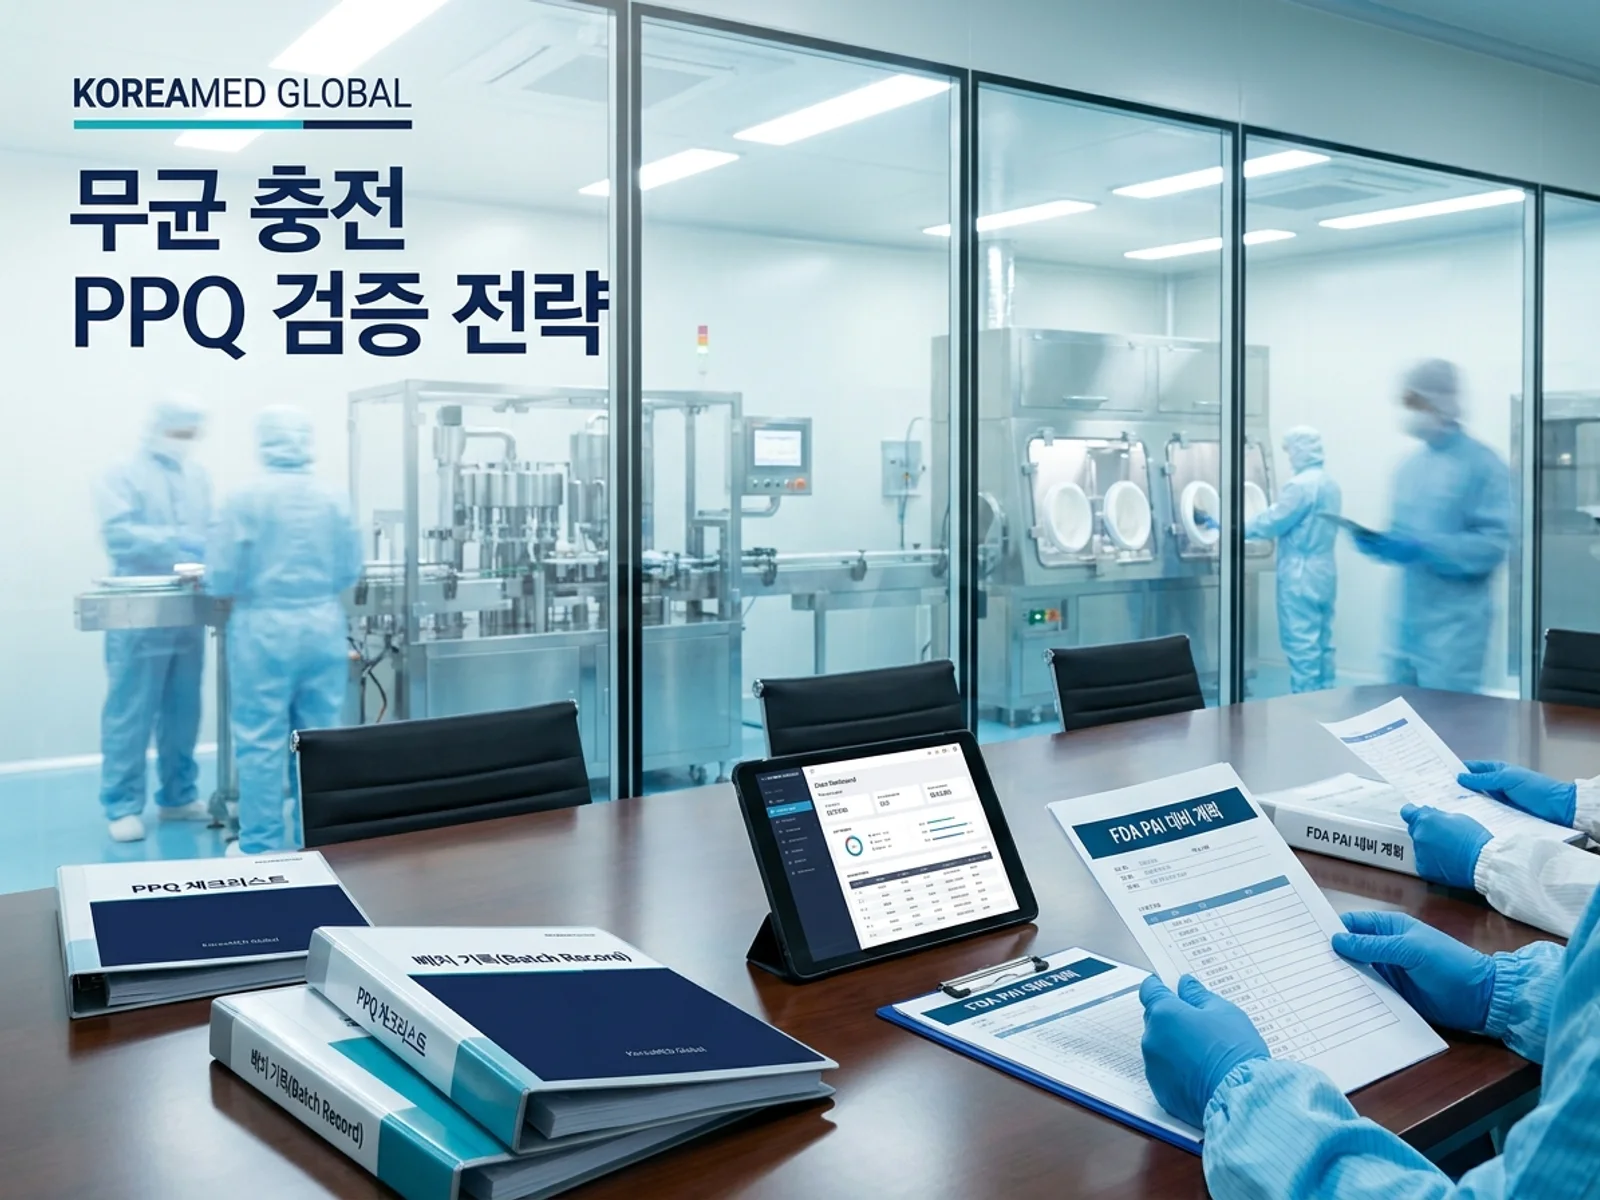
PPQ가 왜 중요한가: 한국 제조사가 자주 놓치는 것
FDA 2011년 가이던스 "Process Validation: General Principles and Practices"는 PPQ를 이렇게 정의한다: "PPQ는 설계된 공정, 검증된 설비와 유틸리티, 훈련된 인원, 상업 제조 공정, 관리 절차, 원료를 결합하여 상업 배치를 생산하는 활동이다." PPQ가 성공하면 "공정이 설계대로 상업 규모에서 작동한다"는 것을 입증하는 것이고, 이것이 곧 상업 출하의 전제조건이다.
한국 제조사가 자주 놓치는 것은 PPQ가 "테스트"가 아니라 "검증의 결론"이라는 점이다. FDA 가이던스는 PPQ 앞에 Stage 1(공정 설계)과 Stage 2의 첫 번째 요소인 설비/유틸리티 검증(Equipment Qualification)이 완료되어야 한다고 명시한다. 한국 제조사 중 일부는 IQ/OQ/PQ가 끝나지 않은 상태에서 PPQ를 시작하려다 FDA PAI(허가 전 실사)에서 지적을 받는다.
EU GMP Annex 1(2022년 개정, PIC/s가 채택)은 무균 제조에 대해 더 강화된 요건을 부과한다. Contamination Control Strategy(CCS), Aseptic Process Simulation(APS, media fill), Grade A 환경 모니터링, barrier technology(RABS/isolator) 요건 등이 포함된다. PIC/s 회원국인 한국도 이 기준이 적용된다.
PPQ 성공의 세 가지 전제조건
전제 1: 설비·유틸리티 검증 완료
FDA 가이던스는 "PPQ에 앞서 설비와 유틸리티가 의도된 용도에 적합하고 제대로 작동하는지를 입증하는 활동이 선행되어야 한다"고 명시한다. 이것이 끝나지 않으면 PPQ 데이터의 신뢰성을 논할 수 없다.
| 검증 항목 | 확인 내용 | 관련 규정 |
|---|---|---|
| IQ(Installation Qualification) | 설비가 사양서대로 설치되었는가 | FDA CGMP 21 CFR 211 |
| OQ(Operational Qualification) | 설비가 작동 범위 내에서 정상 작동하는가 | FDA CGMP 21 CFR 211 |
| PQ(Performance Qualification) | 개별 설비가 일정 조건에서 일관된 성능을 보이는가 | FDA Process Validation Guidance |
| 유틸리티 검증 | WFI, clean steam, HVAC, 압축 공기 등 | EU GMP Annex 1 |
전제 2: 공정 설계(Stage 1) 완료
PPQ 전에 다음이 완료되어야 한다:
개발 단계에서의 공정 이해(process knowledge)
Design of Experiments(DoE) 결과
Critical Process Parameters(CPP)와 Critical Quality Attributes(CQA) 식별
Risk assessment(FMEA 등) 완료
Control strategy 문서화
전제 3: 분석법 검증(Analytical Method Validation)
PPQ 배치의 시험 결과가 유효하려면, 시험법 자체가 검증되어야 한다. FDA PAI에서 가장 많이 지적받는 항목 중 하나가 "PPQ 배치를 시험하는 분석법이 아직 검증되지 않았다"는 것이다.
PPQ 체크리스트: 실행 전 점검 30항목
A. 프로토콜 준비 (PPQ Protocol)
| # | 항목 | 완료 | 비고 |
|---|---|---|---|
| 1 | PPQ 프로토콜이 작성되고 QA 승인을 받았는가? | ☐ | FDA 가이던스는 서면 프로토콜을 요구 |
| 2 | 제조 공정 기술(원료, CPP, 공정 순서)이 포함되었는가? | ☐ | Curapath의 PPQ 가이드에 따르면 이것이 누락되면 프로토콜이 부실하다고 평가받음 |
| 3 | CQA별 허용 기준(acceptance criteria)이 정의되었는가? | ☐ | 통계적 근거 포함 권고 |
| 4 | 샘플링 계획(시점, 위치, 횟수)이 명시되었는가? | ☐ | 무균 충전의 경우充填 시작, 중간, 끝 샘플링 필요 |
| 5 | 편차(deviation) 처리 절차가 프로토콜에 포함되었는가? | ☐ | 편차 발생 시 배치 출하 여부 결정 기준 명확화 |
| 6 | PPQ 배치 수가 과학적으로 결정되었는가? | ☐ | FDA는 최소 3배치를 요구하지만, 공정 복잡도에 따라 증가 가능 |
| 7 | 동시 출하(concurrent release) 여부가 결정되었는가? | ☐ | PPQ 배치를 상업 출하할지, 보류할지 사전 결정 |
B. 무균 제조 특화 요건 (EU GMP Annex 1 기준)
| # | 항목 | 완료 | 비고 |
|---|---|---|---|
| 8 | Contamination Control Strategy(CCS)가 문서화되었는가? | ☐ | Annex 1 핵심 요건. CCS 없이 PPQ를 실행하면 실사에서 지적받음 |
| 9 | 환경 모니터링 프로그램이 가동 중인가? | ☐ | Grade A/B/C/D 구분, 샘플링 빈도, 허용 기준 설정 |
| 10 | Aseptic Process Simulation(APS, media fill)이 완료되었는가? | ☐ | Annex 1은 최소 3회 연속 적합(simulation) 요구. APS가 선행되어야 PPQ 실행 가능 |
| 11 | APS가 모든 교대조(shift)와 모든 인터벤션을 커버하는가? | ☐ | 각 operator가 최소 1회 APS에 참여해야 함 |
| 12 | 무균 복장(gowning) 검증이 완료되었는가? | ☐ | Annex 1은 gowning 자격 부여와 정기 재검증을 요구 |
| 13 | RABS/isolator barrier technology가 검증되었는가? | ☐ | 개방형 무균 충전보다 RABS/isolator 사용 권고 |
| 14 | 살균 필터 유효성 검사(sterile filter validation)가 완료되었는가? | ☐ | 0.22μm 필터, 박테리아 챌린지 테스트(B. diminuta) |
| 15 | 클린룸 분류가 Grade A~D로 재확인되었는가? | ☐ | Annex 1은 운전 중(at-rest + in-operation) 모두 규격 충족 요구 |
C. 배치 기록 및 문서
| # | 항목 | 완료 | 비고 |
|---|---|---|---|
| 16 | Master Batch Record(MBR)가 최신인가? | ☐ | PPQ 프로토콜과 일치해야 |
| 17 | Executed Batch Record(EBR) 서식이 준비되었는가? | ☐ | MES/eBMR 사용 시 시스템 검증 완료 필요 |
| 18 | 작업자 훈련 기록이 문서화되었는가? | ☐ | PPQ 배치에 참여하는 모든 인원의 훈련 이력 |
| 19 | 원료 및 출발물질 규격이 확정되었는가? | ☐ | Regulatory Starting Material(RSM) 전략이 FDA 승인을 받았는지 확인 |
| 20 | 안정성 시험 계획이 ICH 요건에 맞는가? | ☐ | PPQ 배치도 안정성 시험에 포함 |
D. 데이터 무결성 (Data Integrity)
| # | 항목 | 완료 | 비고 |
|---|---|---|---|
| 21 | ALCOA+ 원칙이 모든 PPQ 데이터에 적용되는가? | ☐ | Attribution, Legible, Contemporaneous, Original, Accurate + Complete, Consistent, Enduring, Available |
| 22 | Audit trail이 활성화되어 있는가? | ☐ | 데이터 수정 이력이 추적 가능해야 |
| 23 | 전자 기록의 백업 및 복구 절차가 검증되었는가? | ☐ | 21 CFR Part 11 / EU Annex 11 |
| 24 | 수동 입력 데이터의 이중 확인(dual verification) 절차가 있는가? | ☐ | FDA가 "staged batch records"를 경고하는 이유 |
E. PAI 대비
| # | 항목 | 완료 | 비고 |
|---|---|---|---|
| 25 | 내부 모의 실사(mock inspection)를 실시했는가? | ☐ | PAI 60일 전 실시 권고 |
| 26 | 실사 대응팀이 구성되었는가? | ☐ | QA 관리자, 공장장, 기술 전문가, 통역(필요 시) |
| 27 | 서류 검색 체계가 구축되었는가? | ☐ | FDA 조사관이 문서를 요청했을 때 10분 이내 제공 |
| 28 | 편차/CAPA 시스템이 가동 중인가? | ☐ | PPQ 중 발생한 편차의 조사와 CAPA가 실시간으로 이루어져야 |
| 29 | 잔류물 세정 검증(cleaning validation)이 완료되었는가? | ☐ | 제품 접촉 표면의 세정 효율 입증 |
| 30 | Continued Process Verification(CPV) 계획이 초안으로라도 있는가? | ☐ | Stage 3 요건. PAI에서 CPV 계획의 존재 여부를 확인 |
PPQ 배치 수 결정: 과학적 근거 필요
FDA는 PPQ 배치 수를 고정하지 않는다. 2011년 가이던스는 "과학적이고 위험 기반의 정당성(scientific and risk-based justification)"을 요구한다. 실무에서는 다음 기준을 사용한다:
| 공정 유형 | 일반적 PPQ 배치 수 | 근거 |
|---|---|---|
| 소분자 고체 제제 | 3배치 | 공정이 잘 이해되어 있고 변동성이 낮음 |
| 바이오의약품 DS(drug substance) | 3~5배치 | 공정 복잡도와 변동성 고려 |
| 무균 충전 DP(drug product) | 3~5배치 | 무균 보증 수준(SAL) 확인 필요 |
| 새로운 설비/라인 첫 PPQ | 5배치 이상 | 설비 경험이 없으므로 추가 데이터 필요 |
PPQ 프로토콜에는 "왜 이 배치 수를 선택했는가"에 대한 근거가 반드시 포함되어야 한다. "3배치는 전통적인 관행"이라는 이유만으로는 부족하다.
APS(Media Fill)와 PPQ의 관계
EU GMP Annex 1은 Aseptic Process Simulation(APS)을 무균 제조의 핵심 검증으로 위치시킨다. APS는 PPQ와 별개이지만, PPQ 이전에 완료되어야 한다.
| 항목 | APS 요건 | PPQ와의 관계 |
|---|---|---|
| 초기 APS | 최소 3회 연속 적합 | PPQ 실행 전에 완료 |
| 정기 재검증 | 반기 1회, 라인별, 교대조별 | PPQ 이후에도 계속 |
| 배치 규모 | 생산 배치 <5,000단위 → APS 동일 규모; 5,000 | APS 규모가 PPQ 규모를 반영 |
| 인터벤션 포함 | 모든 계획된 인터벤션과 worst-case 시나리오 | PPQ에서도 동일 인터벤션 수행 |
| 허용 기준 | 오염 단위 0개 (target) | APS 불합격 시 PPQ 진행 불가 |
PPQ 이후: Continued Process Verification(CPV)
PPQ가 끝나면 Stage 3(CPV)가 시작된다. FDA 가이던스는 "PPQ 성공 후에도 공정이 일관되게 통제 상태에 있는지 지속적으로 확인"하라고 요구한다.
CPV 계획에 포함될 것:
CPP/CQA의 통계적 모니터링(관리도, Cpk/Ppk 추적)
환경 모니터링 트렌드 분석
편차/CAPA 트렌드 분석
연간 공정 검토(Annual Product Quality Review, APQR)
샘플링 계획의 정기 재평가
한국 제조사가 PAI에서 받는 지적 사례
| 지적 내용 | 원인 | 예방 |
|---|---|---|
| PPQ 배치의 배치 기록에 사후 기입(backdating) 흔적 | 실시간 기록 불이행 | ALCOA+ 교육, eBMR 도입 |
| PPQ 프로토콜에 허용 기준이 누락 | 프로토콜 작성 시 통계 전문가 미참여 | QA + 통계 전문가 협업 |
| APS가 PPQ 배치 규모와 다름 | APS를 소규모로만 실행 | 생산 규모 APS 추가 실행 |
| 데이터 무결성 audit trail이 비활성화 | 시스템 설정 누락 | IT/CSV 팀 사전 확인 |
| CPV 계획이 전혀 없음 | PPQ를 "끝"으로 인식 | PPQ 프로토콜에 CPV 계획을 부속서로 첨부 |
다음 90일 실행 순서
| 주차 | 작업 | 담당 |
|---|---|---|
| 1~2 | CCS 초안 작성, CPP/CQA 재확인 | QA + 공정개발 |
| 3~4 | 설비 IQ/OQ/PQ 잔여 항목 완료 | 엔지니어링 + QA |
| 5~6 | PPQ 프로토콜 초안 작성, 내부 검토 | QA + CMC + 통계 |
| 7~8 | APS(media fill) 실행, 3회 연속 적격 확인 | 무균 운영팀 + 미생물 |
| 9~10 | PPQ 프로토콜 승인, 배치 기록 확정 | QA 승인 |
| 11~12 | PPQ 배치 1차 실행 | 생산팀 |
| 13~16 | PPQ 배치 2~3차 실행, 보고서 작성 | 생산팀 + QA |
| 16+ | CPV 계획 확정, PAI 모의 실사 | 전팀 |
참고
FDA, "Process Validation: General Principles and Practices" (2011년 1월)
EU GMP Annex 1, "Manufacture of Sterile Medicinal Products" (2022년 8월 개정)
PIC/S, "Recommendation on the Validation of Aseptic Processes" (PI 007-6)
FDA, "Sterile Drug Products Produced by Aseptic Processing" (2004년 9월)
PDA, "Aseptic Process Simulation (Media Fill)" Technical Report #22
ISPE, "Validation of Aseptic Processes Using Media Fill", Pharmaceutical Engineering (2022년 3-4월)
FDA Compliance Program Guidance Manual, PAI 관련 장(Chapter 56)
ICH Q8(R2), Q9, Q10, Q12 — Pharmaceutical Quality System
Assyro, "FDA Pre-Approval Inspection: Complete Preparation Guide 2026"
Kneat, "Mastering IQ, OQ, PQ, and PPQ"