
CDMO 분석법 이전 견적: 한국 바이오텍이 확인할 제외 항목
한국 바이오텍이 CDMO 견적서의 ‘분석법 이전’을 검토할 때 간과하기 쉬운 규제 경로(EU GMP 6장·ICH Q2/Q14), 표준품·불순물 대조품 구매 및 표정 책임, 시험실 일탈 후 재검증 비용의 제외 항목을 분석하고 실무 대조 체크리스트를 제시합니다.
생산 캐파, 품질 시스템, 실사 대응, 공급망 전략입니다.
한국 바이오텍이 CDMO 견적서의 ‘분석법 이전’을 검토할 때 간과하기 쉬운 규제 경로(EU GMP 6장·ICH Q2/Q14), 표준품·불순물 대조품 구매 및 표정 책임, 시험실 일탈 후 재검증 비용의 제외 항목을 분석하고 실무 대조 체크리스트를 제시합니다.
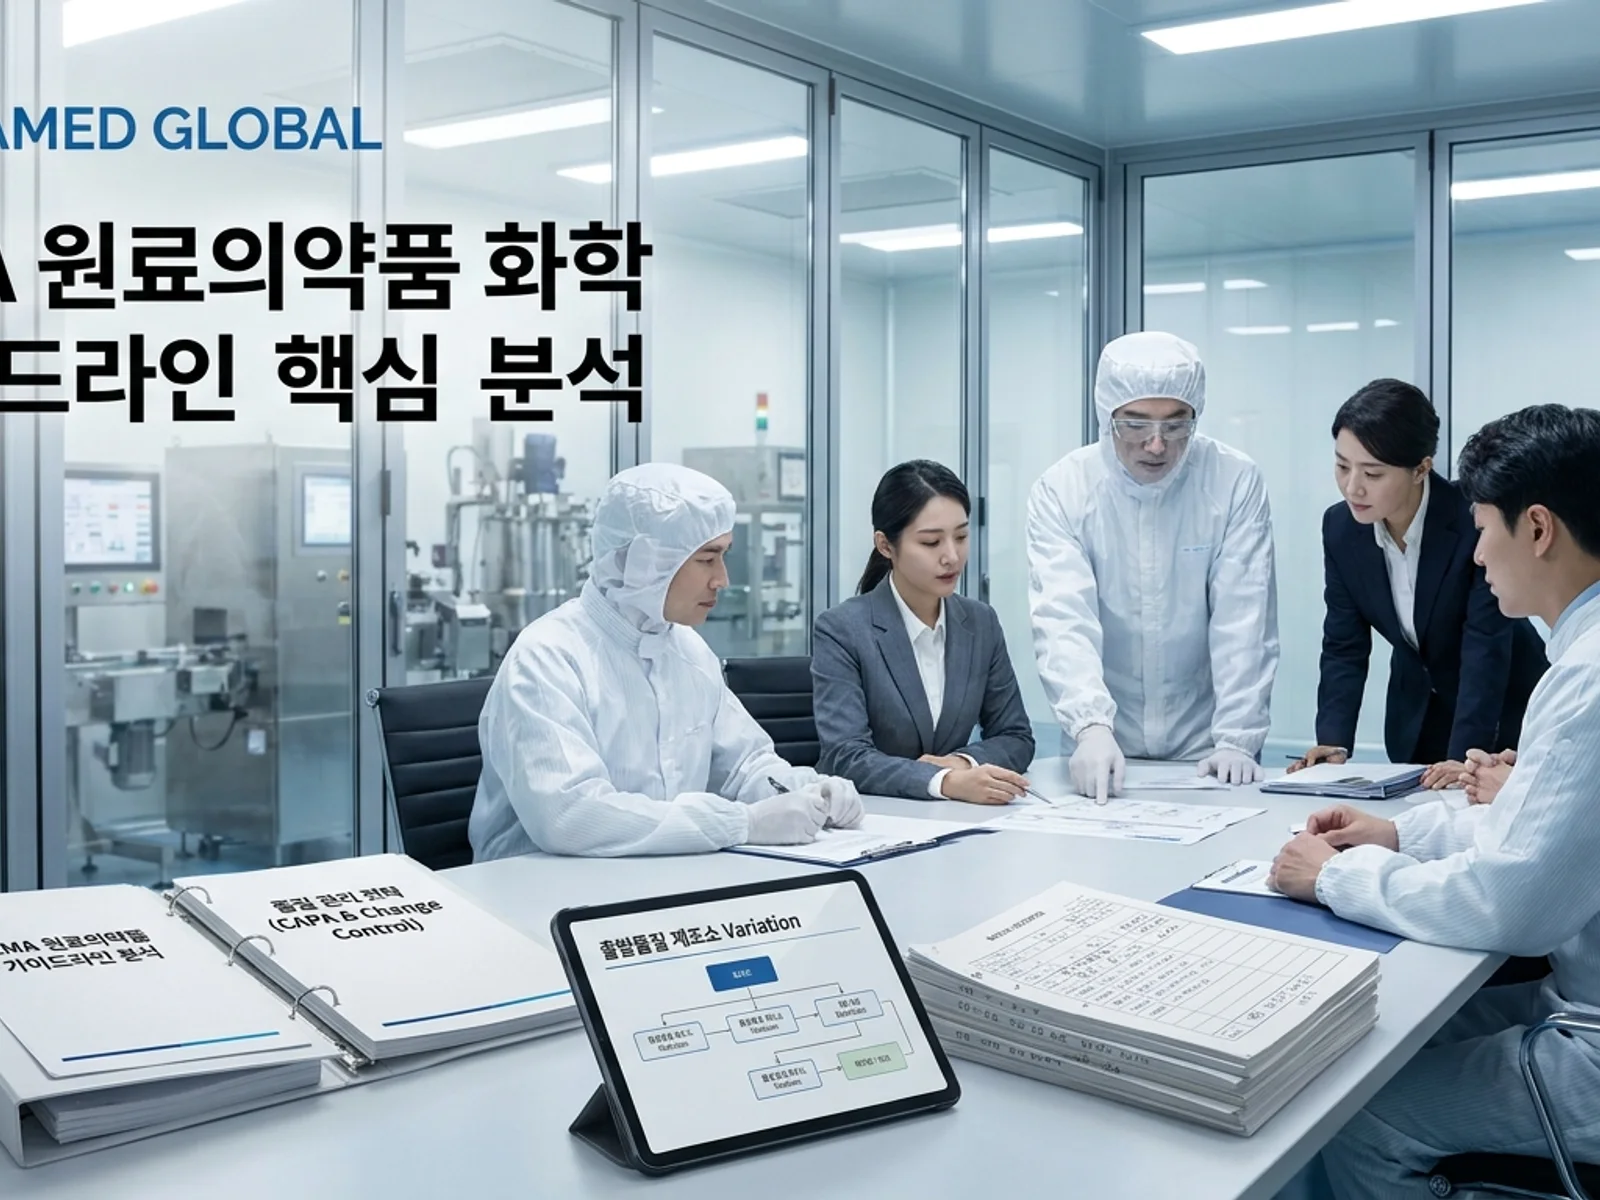
2026년 9월 1일 공식 시행된 EMA 원료의약품 화학 가이드라인(EMA/CHMP/QWP/49484/2026)의 3.2.S 작성 기준을 정밀 분석합니다. ICH Q11 기반 출발물질(SM) 선정 및 업스트림 플로차트, SM 제조소 추가 variation 승인 의무, 다수 배치 재처리(표준공정 편입)와 간헐 재처리 기준, 재작업(도셔 기술 금지)의 분리, 회수물 관리, 3.2.S.3.2 불순물 MDD·투여경로 기재 및 니트로사민 전구체 평가 요건을 한국 API·CDMO·완제 제약사 실무 프레임워크로 정리합니다.
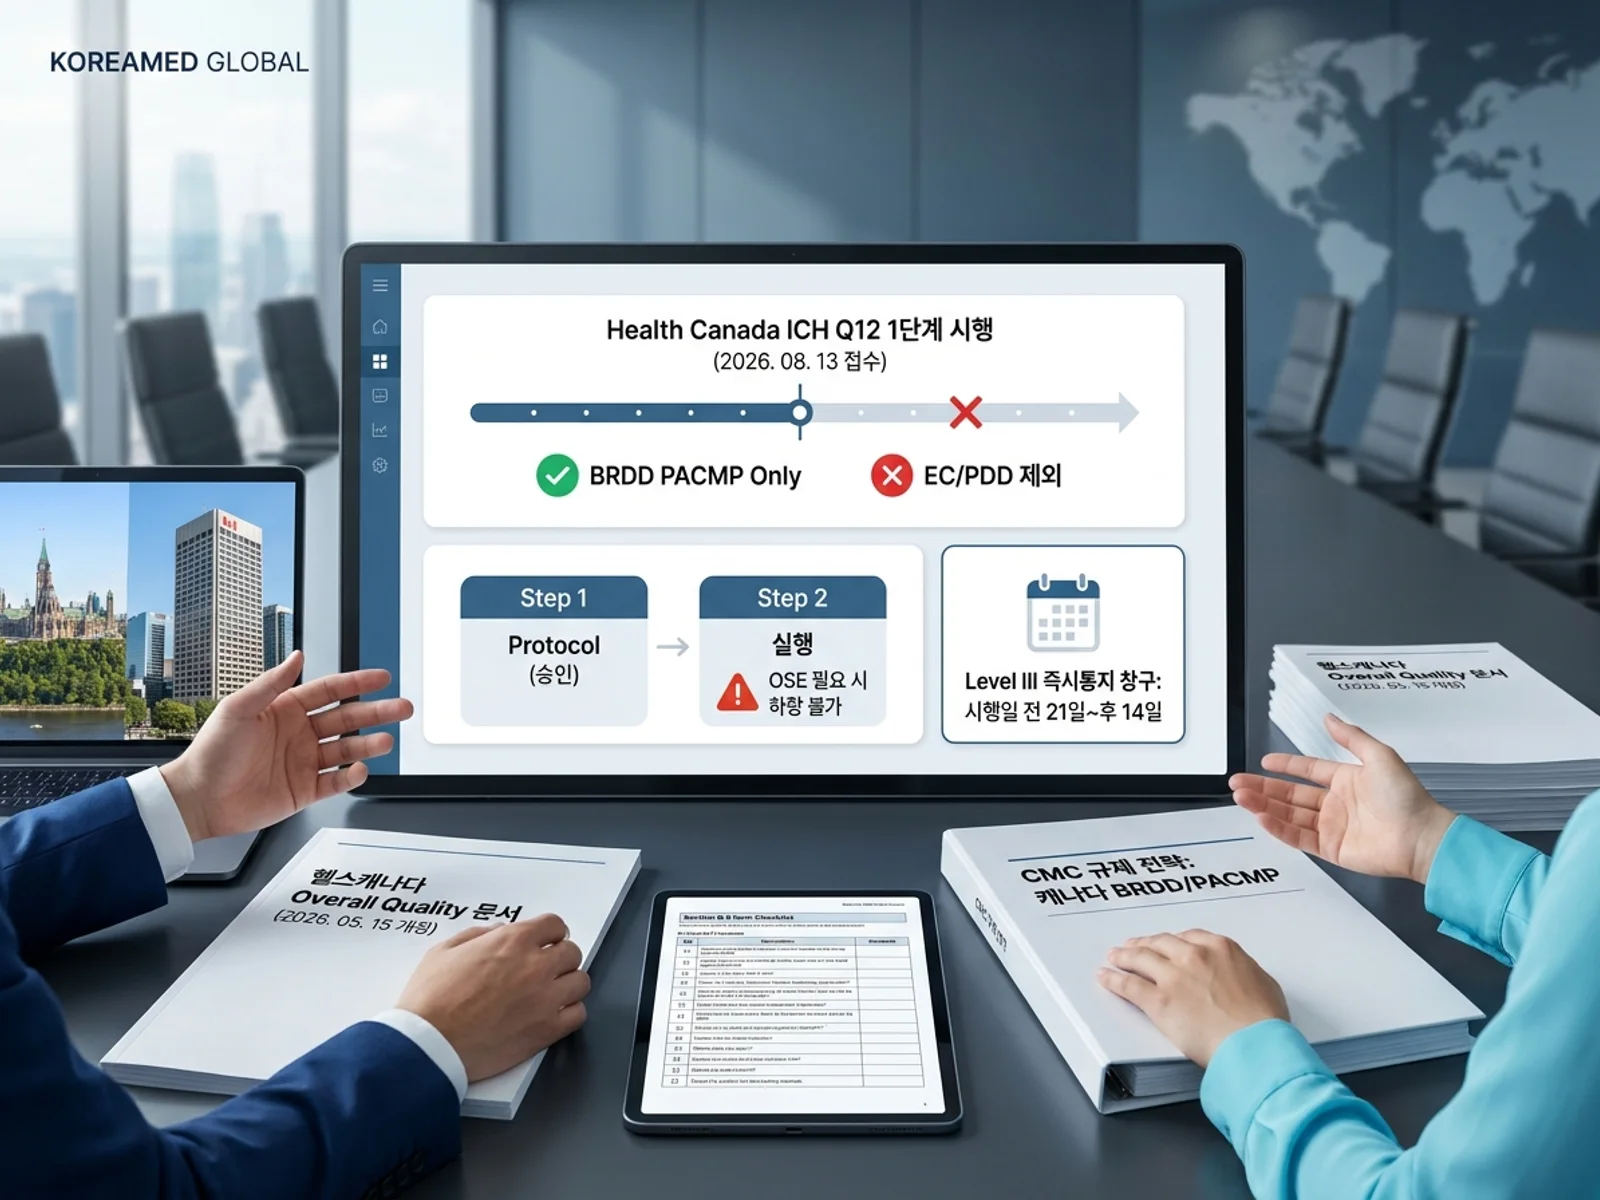
캐나다 헬스캐나다(Health Canada)가 2026년 8월 13일부터 ICH Q12 1단계 시행으로 BRDD 소관 생물학적제제·방사성의약품(Schedule C) 대상 PACMP 접수를 개시했다. 전 품목 Established Conditions(EC) 제외, PDD 화학의약품 제외, OSE 필요 시 Step 2 하향 불가 원칙, Level III 즉시통지(시행일 21일 전~14일 후) 및 한국 바이오텍·CDMO 90일 실행 전략을 분석한다.
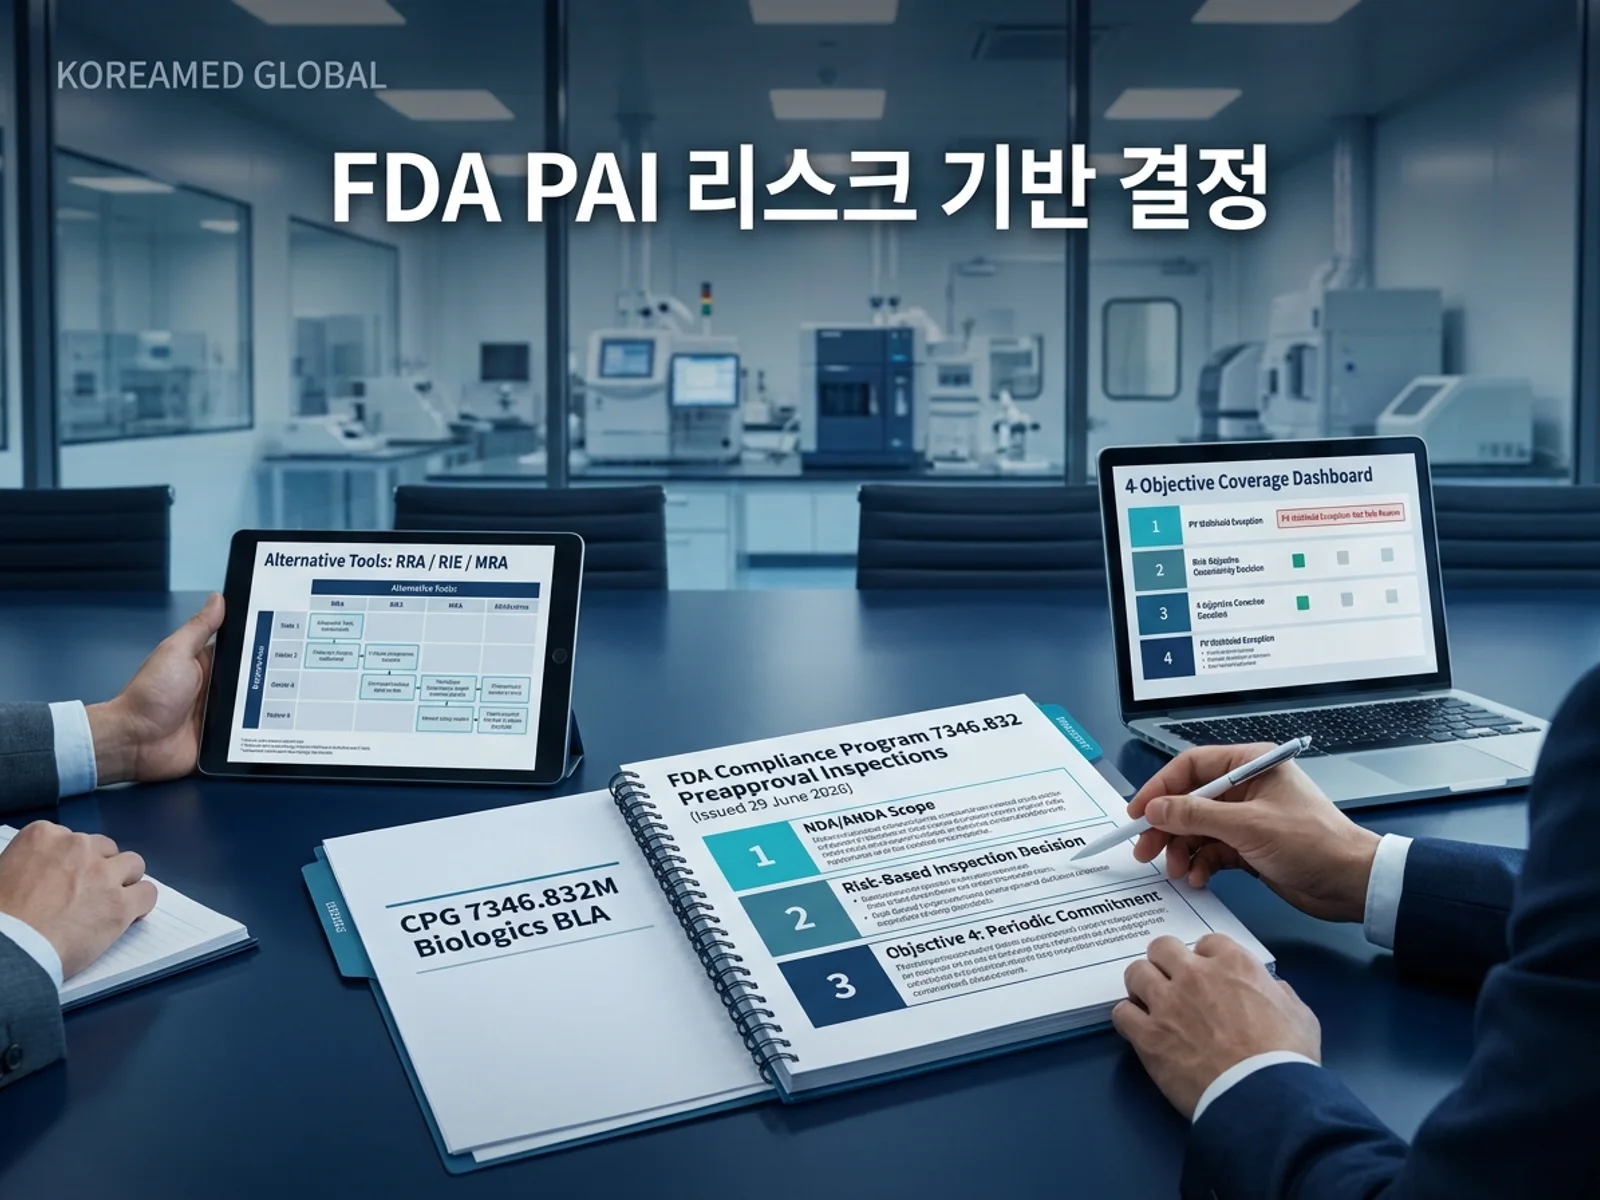
2026년 6월 29일 발행, 8월 10일 시행된 FDA Compliance Program 7346.832(Preapproval Inspections) 개정판을 분석합니다. NDA/ANDA 전용 범위(832M 생물의약품 분리), 현장 실사 필요 여부의 리스크 기반 결정 메커니즘, 4대 목표별 커버리지(Obj4 주기적 적용), 상업 규모 PV 미완료 withhold 예외 및 한국 CDMO 90일 대응 패키지를 해설합니다.
2026년 7월 17일 발표된 EMA 단충예방계획(SPP) 가이드와 Annex I 통합 템플릿에 따라 EU 처방의약품 MAH는 요청 시 2일 이내에 계획 사본을 제출해야 합니다. 환자영향×공급망 리스크 매트릭스, 전 품목 시각 맵 작성 의무, 저위험 yes/no 4항목 및 한국 MAH-CDMO 90일 데이터 준비 목록을 해설합니다.
