태그 글 목록

#규제전략

허가 자료, 품질 문서, 변경관리, 사후관리 프레임워크입니다. 현재 30페이지입니다.

EMA PACMP 2단계 절차와 worksharing 단일 심사, 2025년 12월 개정 변동 코드(Q.I.e.3·Q.II.g.3)를 표현한 KoreaMED Global 썸네일
EMA PACMP(변경관리프로토콜)·worksharing — 2025년 12월 개정 가이던스 이후 한국 제약·바이오가 반복 변경을 빠르게 하는 법

유럽 허가 후 반복되는 CMC 변경을 효율화하기 위한 PACMP(변경관리프로토콜)와 여러 품목의 변경을 한 번에 심사받는 worksharing/grouping 활용법. 2025년 12월 개정된 EMA Q&A 가이던스와 신규 변동 코드(Q.I.e.3, Q.II.g.3)를 반영한 한국 기업용 실행 가이드.

Ran ChenEMA·인허가규제전략유럽CMC
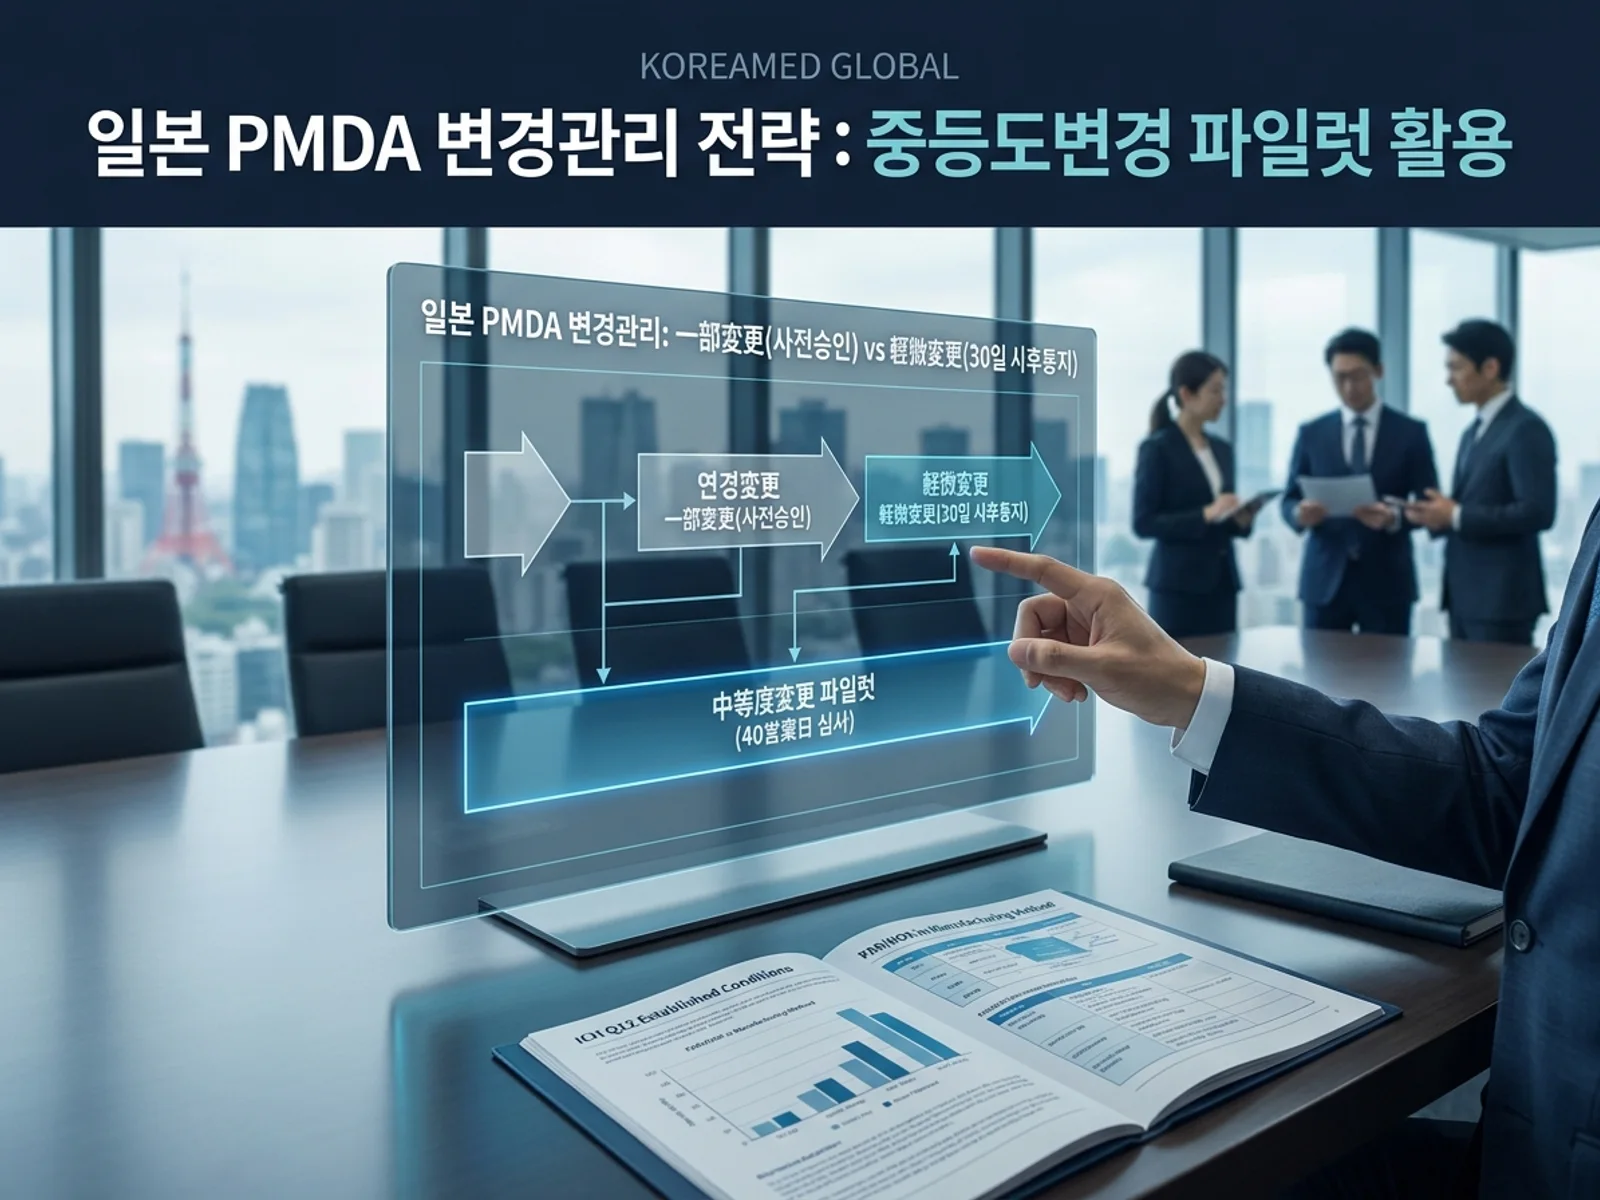
일본 PMDA 일부변경신청과 경미변경통지 이원구조, 중등도변경 파일럿과 ICH Q12 Established Conditions를 표현한 KoreaMED Global 썸네일
일본 PMDA 허가후 변경(一部変更申請·軽微変更) — 中等度変更 파일럿과 ICH Q12 정식화로 한국 제약·기기가 변경관리를 다시 짜는 법

일본 PMDA 허가 후 변경관리의 핵심인 一部変更申請(사전승인)과 軽微変更届(사후통지)의 구분법과 30일 제출 규칙. ICH Q12 도입에 따른 중등도변경(中等度変更) 파일럿 및 구 품목 6개월 병용 승인 제도를 활용해 한국 제조사가 일본 현지 DMAH와 협력하는 법.

Ran ChenPMDA규제전략일본CMC
글로벌 인허가 제출 전략과 임상 개발 자료를 표현한 KoreaMED Global 썸네일
FDA 506C 단종·제조중단 통지 — 한국 API·완제 제약사가 미국 품귀 보고 의무에서 받는 것

연방식품의약품화장품법(FD&C Act) Section 506C에 의거하여 한국 의약품 제조업체(완제 및 원료의약품)가 부담하는 미국 내 단종·제조 중단 통지 의무의 트리거와 타임라인, 비준수 서한 리스크, 그리고 2025년 미국 행정명령 하 공급망 변화에 따른 대응 방안을 정리합니다.
Ran ChenFDA·인허가임상규제전략미국
글로벌 인허가 제출 전략과 임상 개발 자료를 표현한 KoreaMED Global 썸네일
ICH M11(CeSHarP) 구조화 임상시험 프로토콜 템플릿 — 한국 스폰서가 2025년 11월 Step4 채택 이후 지금 준비할 것

2025년 11월 Step4 채택 이후 구현 단계에 들어선 ICH M11(CeSHarP) 단일 구조화·디지털 프로토콜 템플릿과 기술 스펙. 한국 스폰서가 다국가 임상 제출(CTIS/FDA)과 CDISC 데이터 정합성 관점에서 준비해야 할 실무 액션 플랜.

Ran Chen임상규제전략FDA·인허가EMA·인허가
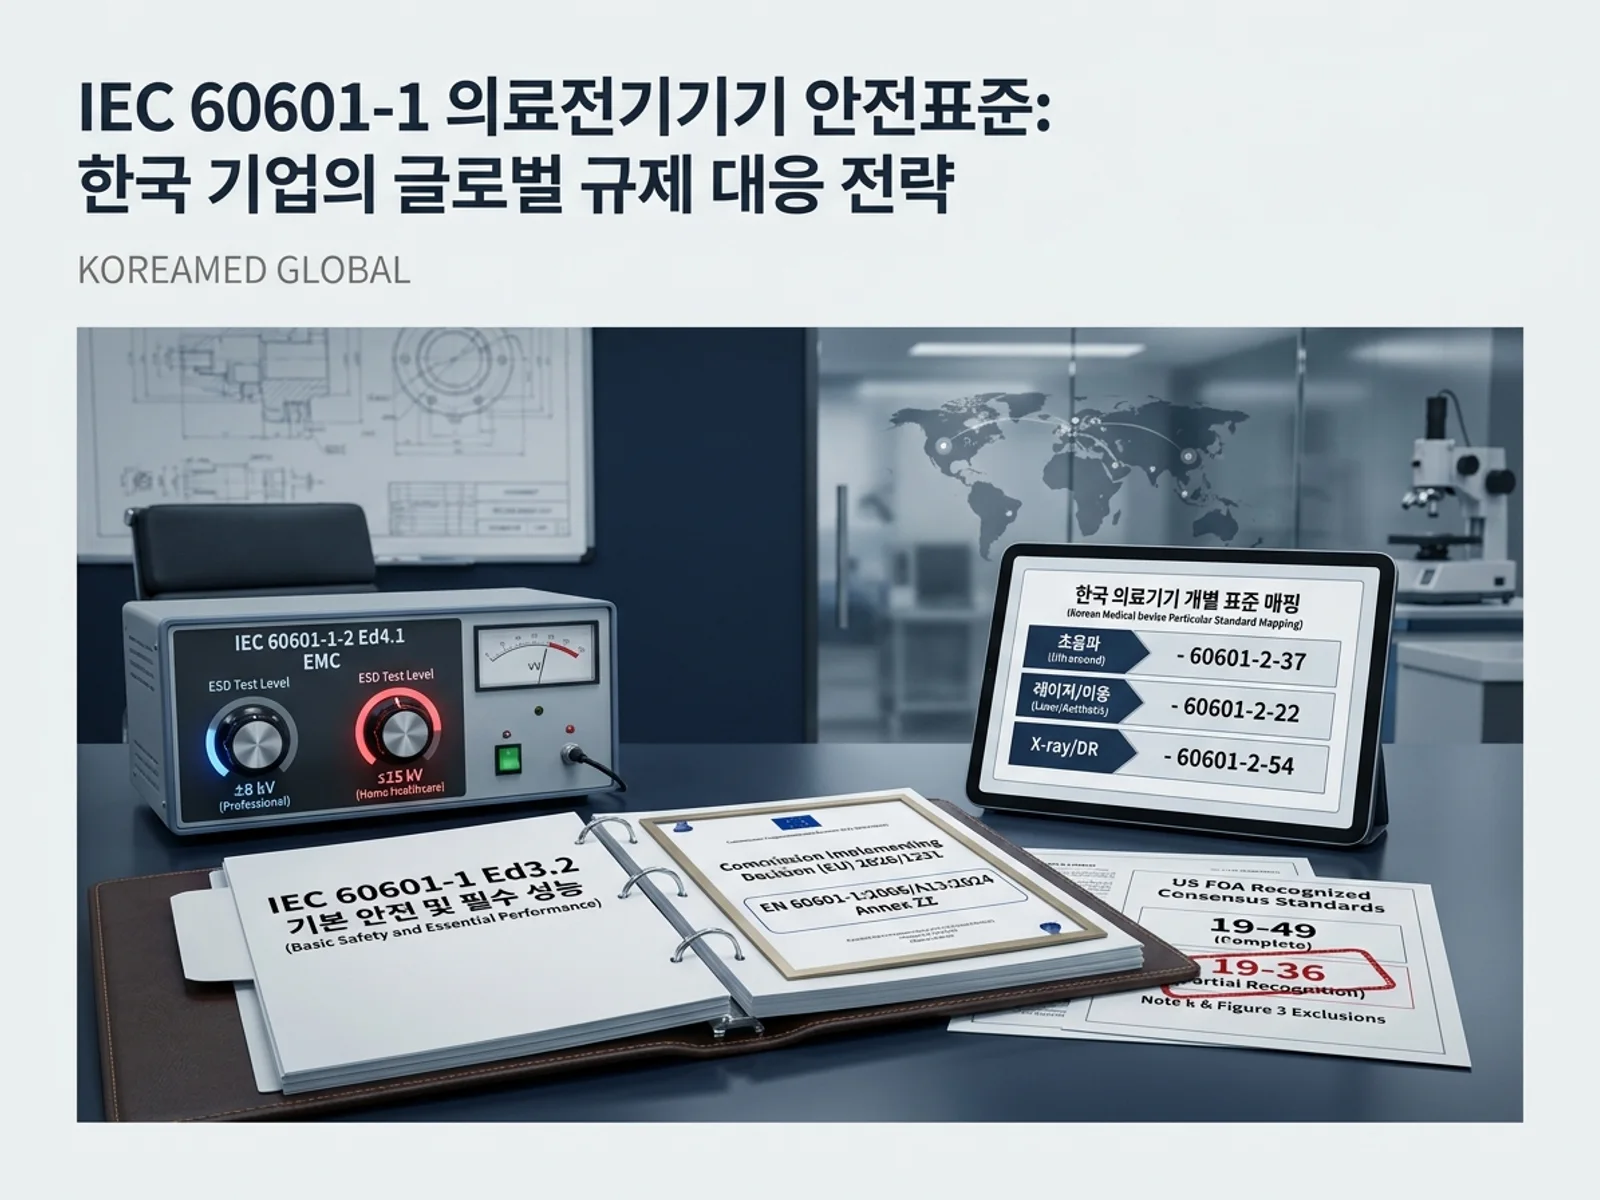
IEC 60601-1 의료전기기기 안전과 60601-1-2 EMC 4.1판, EU MDR 2026년 6월 조화 및 FDA 부분인정 함정을 다루는 KoreaMED Global 썸네일
IEC 60601-1 의료전기기기 안전표준: 한국 전기·영상·미용기기가 병원 입찰과 인허가에서 막히는 이유와 대응 전략

의료전기기기 기본 안전과 필수 성능을 규정하는 IEC 60601-1 기본 표준과 60601-1-2 EMC 4.1판의 실무 적용 방법을 알아봅니다. 2026년 6월 개정된 EU MDR 조화 표준 동향과 FDA 부분 인정 함정에 대응하는 방법을 제시합니다.

Ran Chen의료기기규제전략FDA·인허가CE MDR