태그 글 목록

#CMC

제조공정, 분석법, 안정성, control strategy, Module 3 준비입니다. 현재 5페이지입니다.
글로벌 인허가 제출 전략과 임상 개발 자료를 표현한 KoreaMED Global 썸네일
한국 MFDS 의약품 허가사항 변경·허가 후 제조방법 변경관리 2026: 한국 제약·바이오 RA/QA가 사전승인·시판전보고·연차보고로 분류하는 법

식품의약품안전처의 의약품 허가 후 제조방법 변경관리 지침과 CTD 도입에 따른 변경관리 실무를 해설한다. 사전승인(AR), 시판전보고(IR), 연차보고 분류 기준과 정부24의 10종 처리기한, 글로벌 규제 비교를 담았다.

Ran Chen규제전략임상CMCGMP
CDMO 생산품질 실사와 GMP 자료를 표현한 KoreaMED Global 썸네일
EU GMP Annex 1(무균제조) 2024 전면시행 이후: 한국 CDMO·무균주사제·바이오의약품 제조사가 CCS·barrier·PUPSIT로 준비해야 할 것

2022년 개정돼 2023년 8월 25일 본 시행(동결건조 8.123조는 2024년 8월 25일)된 EU GMP Annex 1(무균의약품 제조)에 따라, 유럽 수출 및 글로벌 제약사 CDMO 계약을 준비하는 한국 제조사가 의무적으로 구축해야 할 오염통제전략(CCS), 장벽 기술(Isolator/RABS), 사용 전·후 멸균필터 무결성시험(PUPSIT) 대응 실무 가이드를 제공한다.
Ran ChenGMPCDMOCMCEU
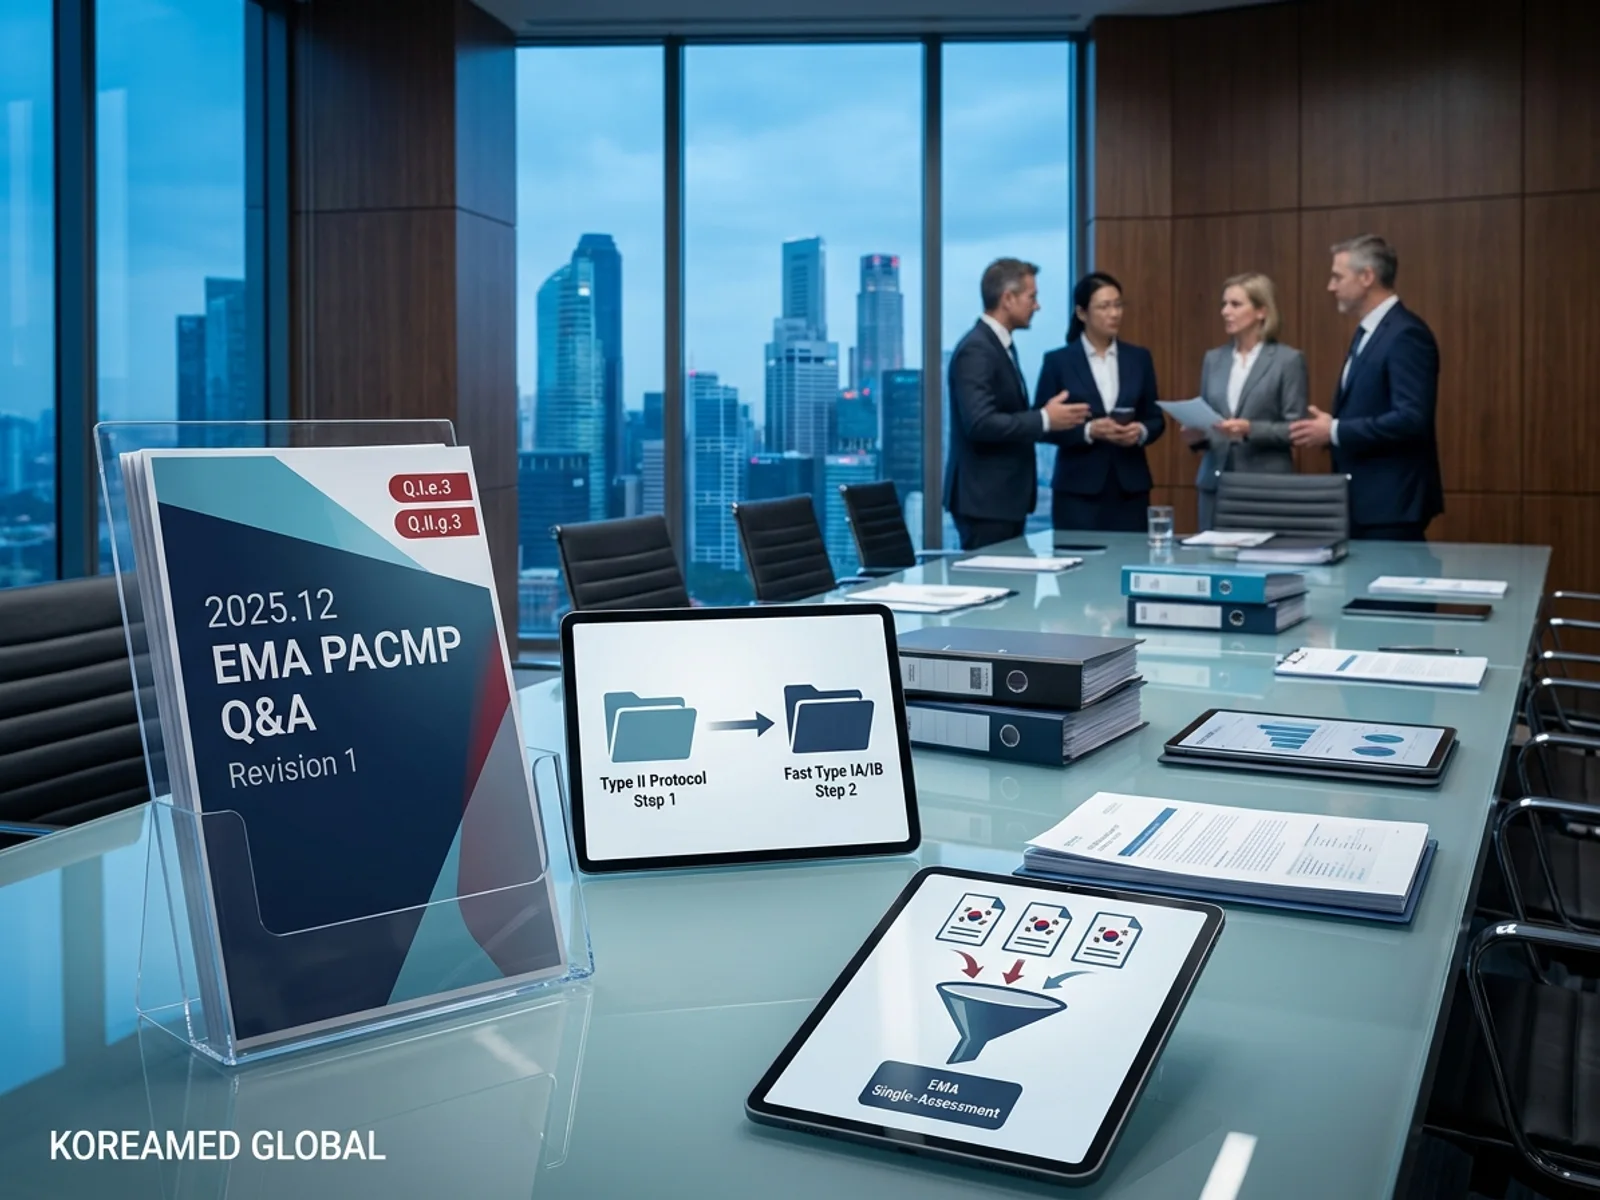
EMA PACMP 2단계 절차와 worksharing 단일 심사, 2025년 12월 개정 변동 코드(Q.I.e.3·Q.II.g.3)를 표현한 KoreaMED Global 썸네일
EMA PACMP(변경관리프로토콜)·worksharing — 2025년 12월 개정 가이던스 이후 한국 제약·바이오가 반복 변경을 빠르게 하는 법

유럽 허가 후 반복되는 CMC 변경을 효율화하기 위한 PACMP(변경관리프로토콜)와 여러 품목의 변경을 한 번에 심사받는 worksharing/grouping 활용법. 2025년 12월 개정된 EMA Q&A 가이던스와 신규 변동 코드(Q.I.e.3, Q.II.g.3)를 반영한 한국 기업용 실행 가이드.

Ran ChenEMA·인허가규제전략유럽CMC
일본 PMDA 일부변경신청과 경미변경통지 이원구조, 중등도변경 파일럿과 ICH Q12 Established Conditions를 표현한 KoreaMED Global 썸네일
일본 PMDA 허가후 변경(一部変更申請·軽微変更) — 中等度変更 파일럿과 ICH Q12 정식화로 한국 제약·기기가 변경관리를 다시 짜는 법

일본 PMDA 허가 후 변경관리의 핵심인 一部変更申請(사전승인)과 軽微変更届(사후통지)의 구분법과 30일 제출 규칙. ICH Q12 도입에 따른 중등도변경(中等度変更) 파일럿 및 구 품목 6개월 병용 승인 제도를 활용해 한국 제조사가 일본 현지 DMAH와 협력하는 법.

Ran ChenPMDA규제전략일본CMC
CDMO 생산품질 실사와 GMP 자료를 표현한 KoreaMED Global 썸네일
ICH Q14·Q2(R2): 분석법 규제가 ATP 기반 생애주기 관리로 바뀐다 — 한국 제약·CDMO가 CMC 제출에 지금 반영할 것

ICH Q14(분석법 개발)와 개정 Q2(R2)(분석법 밸리데이션)가 2024년부터 주요국에 도입됐고, 한국 MFDS는 2025년 12월 시행했다. 분석법이 '1회성 validation'에서 'ATP 기반 개발-검증-생애주기 관리'로 넘어가면서 한국 제약·CDMO가 CMC 제출·tech transfer·사후변경관리에서 당장 점검할 것을 정리한다.

Ran ChenCMCCDMOGMP규제전략