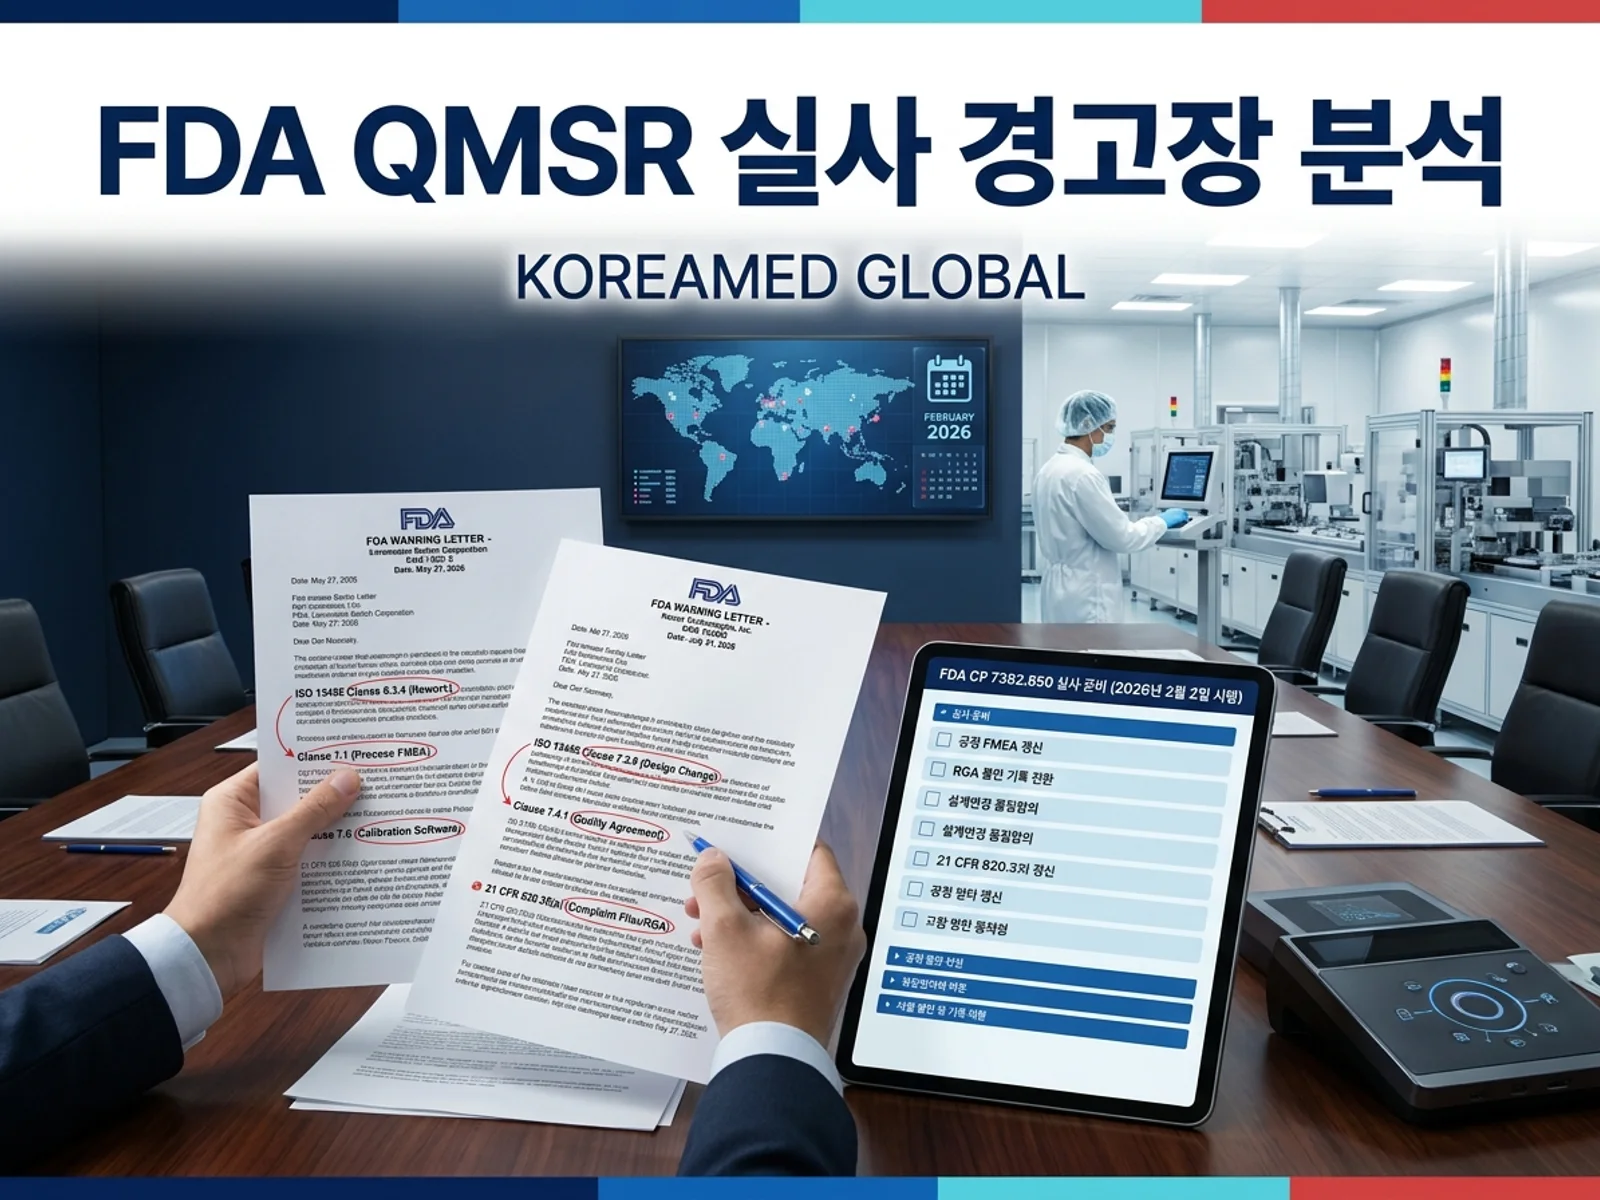
2026년 2월 2일 FDA QMSR 시행 직후 실사를 받은 두 미국 의료기기 제조사(Linemaster, Koven)에 발송된 공개 경고장(Warning Letter)의 ISO 13485:2016 인용 조항과 21 CFR 820.35를 분석한다. ISO 인증서가 FDA 실사 면제가 아닌 이유와 한국 공장이 점검해야 할 재작업, 위험관리(7.1), 불만기록, 위탁 설계변경 90일 실행 체크리스트를 정리한다.
의료기기, IVD, companion diagnostic, MDR·IVDR, 510(k), PMA를 다룹니다. 현재 2페이지입니다.
2026년 2월 2일 FDA QMSR 시행 직후 실사를 받은 두 미국 의료기기 제조사(Linemaster, Koven)에 발송된 공개 경고장(Warning Letter)의 ISO 13485:2016 인용 조항과 21 CFR 820.35를 분석한다. ISO 인증서가 FDA 실사 면제가 아닌 이유와 한국 공장이 점검해야 할 재작업, 위험관리(7.1), 불만기록, 위탁 설계변경 90일 실행 체크리스트를 정리한다.
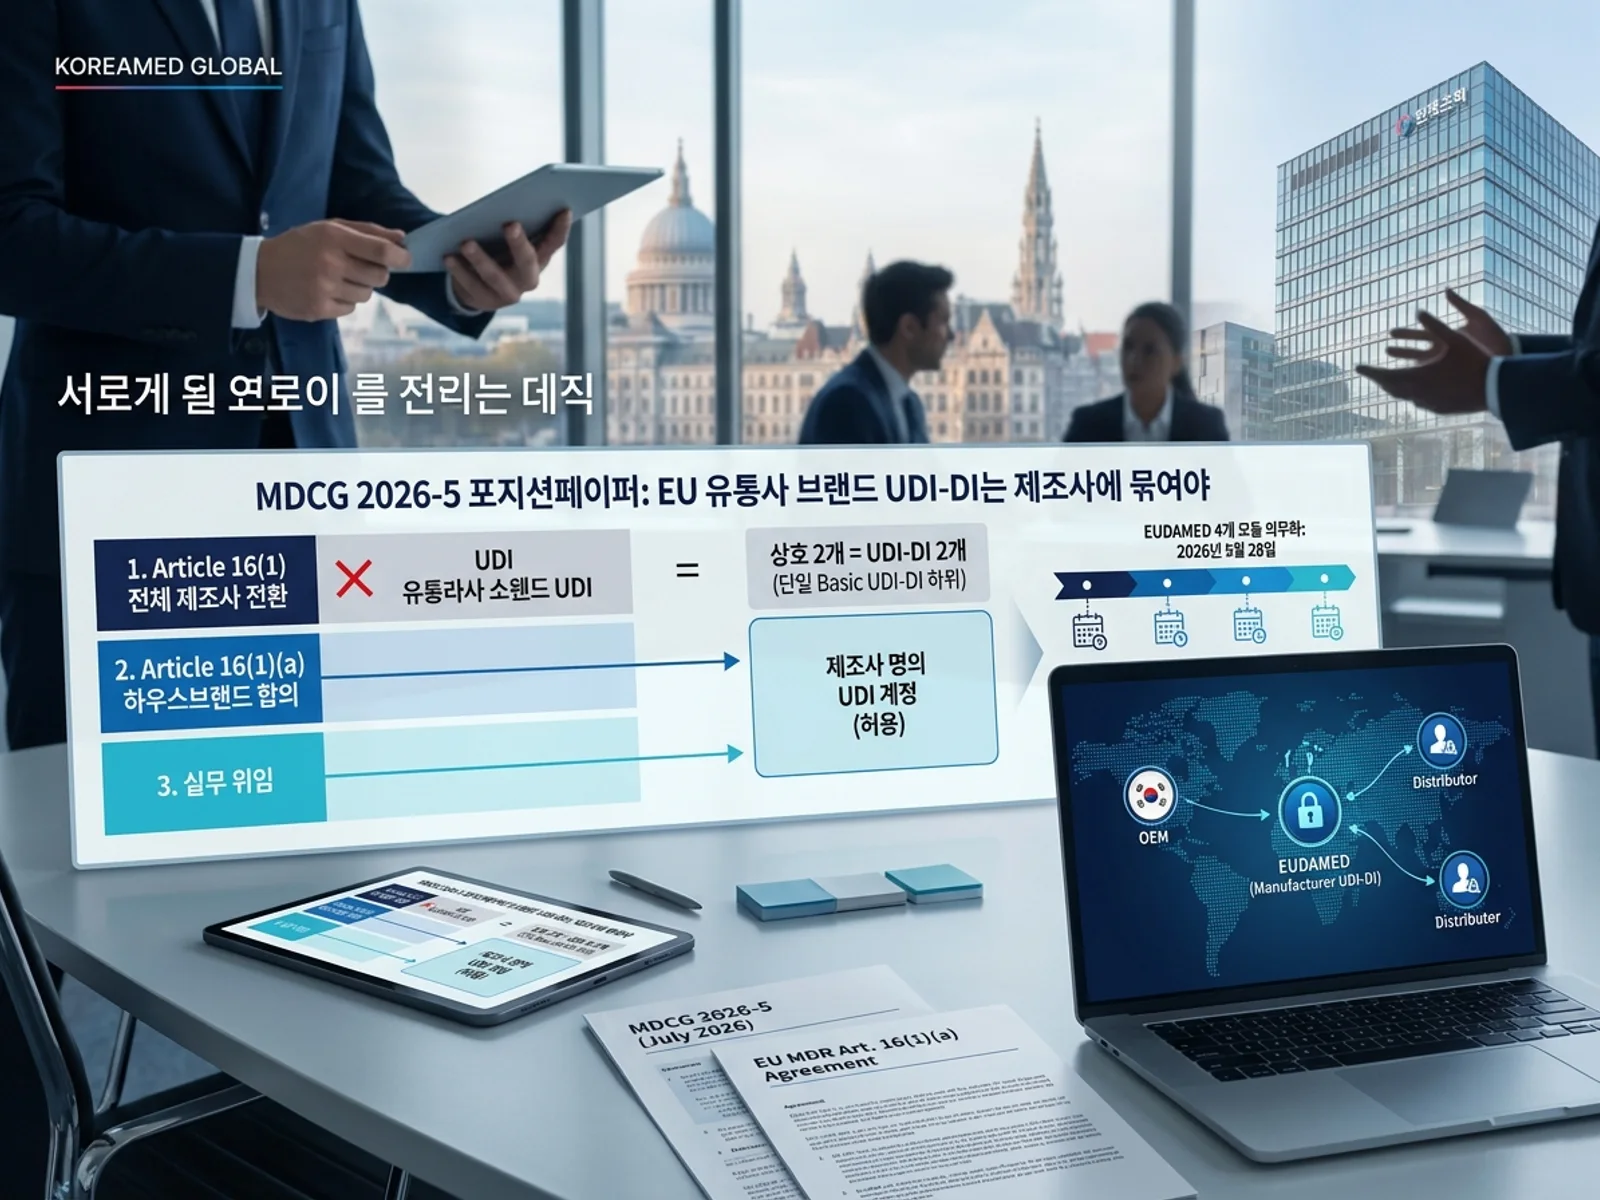
EU 유통사가 자체 브랜드(Private Label)로 한국 의료기기를 판매할 때 Article 16(1)(a) 합의가 있다고 해서 GS1 등 발급기관에서 유통사 명의로 UDI-DI를 받아선 안 된다. 2026년 7월 MDCG 2026-5 포지션페이퍼가 정리한 배정 책임, 상호별 UDI-DI 허용 범위, 실무 위임과 책임 이전의 차이, EUDAMED 등록 및 유통 계약 90일 체크리스트를 분석한다.
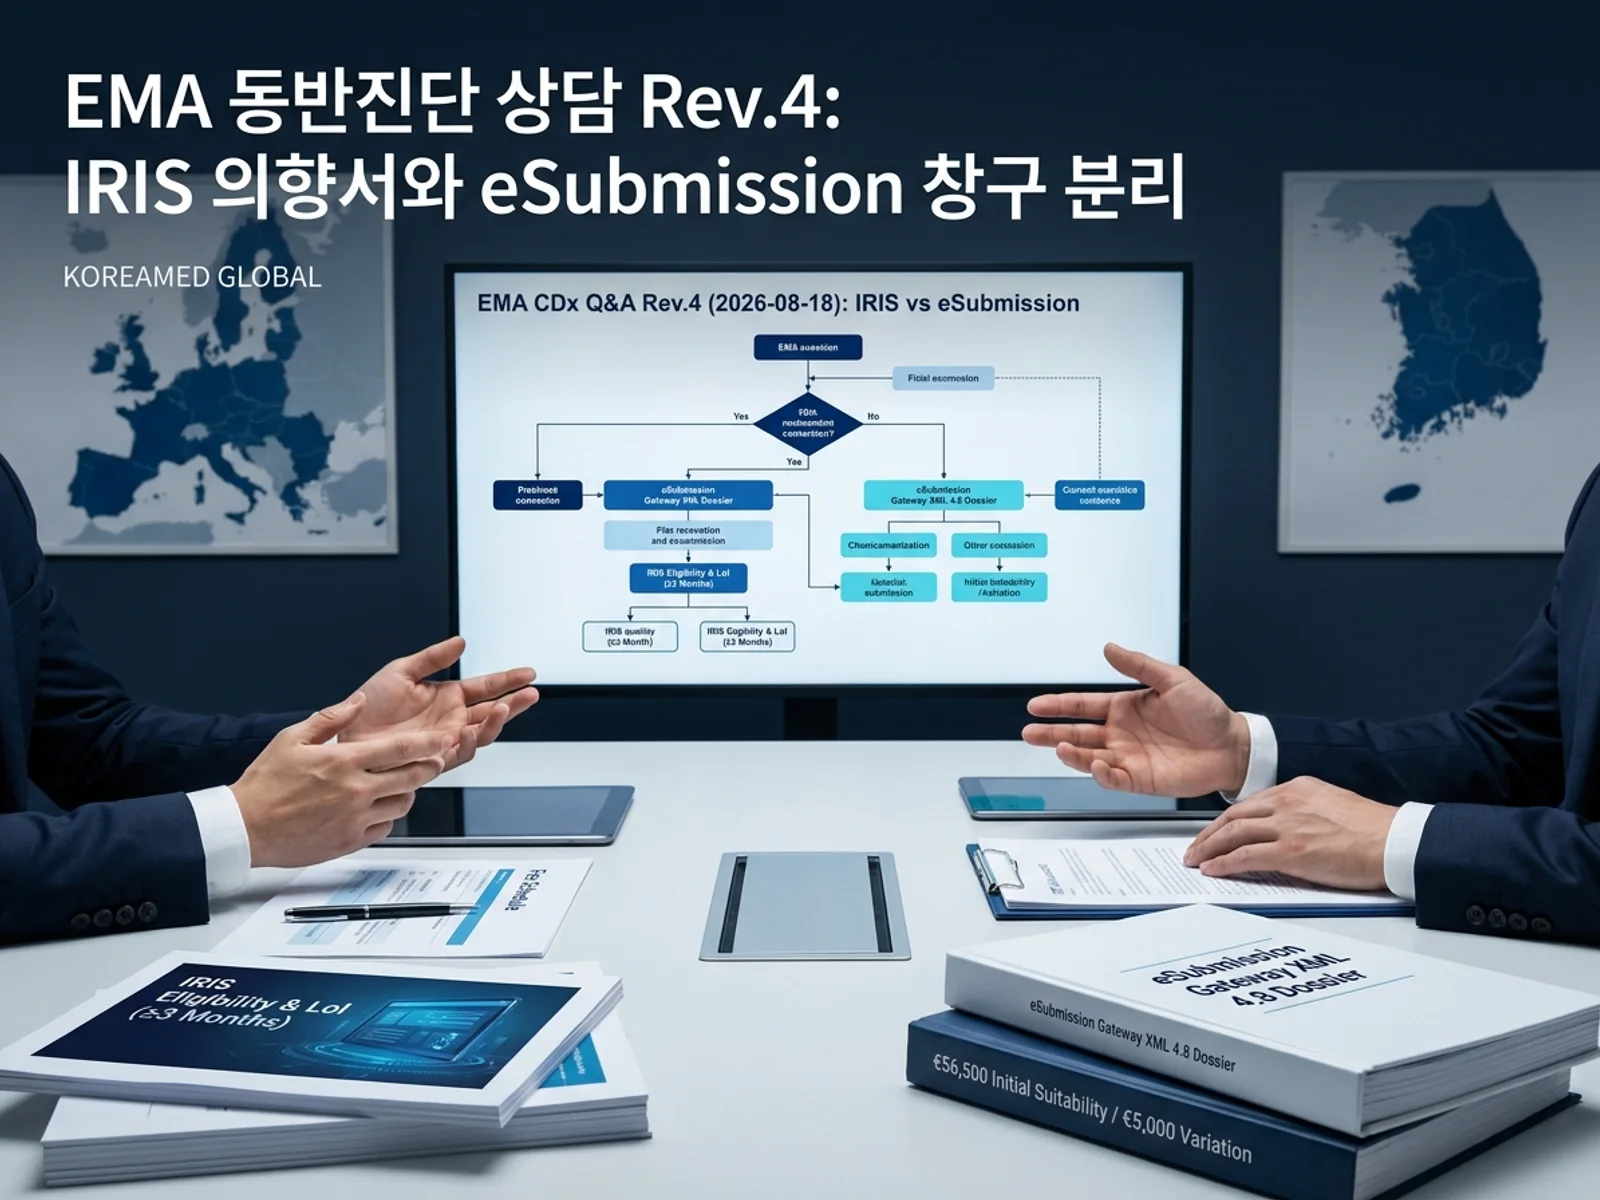
EMA가 2026년 8월 18일 발표한 동반진단(CDx) 상담 Q&A Rev.4를 바탕으로 IRIS 의향서(LoI) 제출, eSubmission Gateway 본신청(xml 4.8), 제조사 직접 납부 수수료(초기 56,500유로·변경 5,000유로), EEA SME 감면 조건, CHMP/CAT 60일 적합성 시계와 IRIS JCA 창구 분리를 정리한 한국 체외진단 기업 실무 가이드.